Logs
补充modeller的:
输入: 2YDV.pdb(残基 3-214, 223-325 有坐标)
rcsbpdb_2YDV.fasta(完整 325 残基序列)
│
▼
创建序列比对(模板带缺口,目标完整)
│
▼
从模板提取约束(共 29138 个)
缺口区域(1-2, 215-222)无模板约束
│
▼
初始模型生成:已有坐标遗传,缺失区域
用同源构象库搭建初始骨架 + 侧链
│
▼
Variable Target Function 优化
(共轭梯度 → MD退火 → 共轭梯度)
循环 300 轮迭代
│
▼
DOPE 评估 → 选出最佳模型
2026-8-1:
存在问题,现在模拟的KRAS都变形了
试试新的脂质组分:
| 胆固醇 | CHOL | 28.0 |
| 1,2-二亚油酰基-sn-甘油-3-磷酸乙醇胺 | DLIPE | 16.1 |
| 1-硬脂酰-2-花生四烯酰-sn-甘油-3-磷酸-L-丝氨酸 | PAPS | 16.1 |
| 1-棕榈酰-2-油酰-sn-甘油-3-磷酸胆碱 | POPC | 13.9 |
| N-棕榈酰-D-赤式-鞘磷脂 | DPSM | 10.8 |
| 1-棕榈酰-2-花生四烯酰-sn-甘油-3-磷酸胆碱 | PAPC | 7.5 |
| 1-棕榈酰-2-油酰-sn-甘油-3-磷酸乙醇胺 | POPE | 5.4 |
| 磷脂酰肌醇-4,5-二磷酸 | PIP2 | 2.2 |
| -4 | 18:0 / 20:4 | [Image] | ||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||
2026-7-31:
测试一下KRAS的模拟,用单体(7F0W,6GJ7,6OIM):
工作目录:/home/gaoxiangxu/Server/S752/D3PocketsMD/KRAS
跑一下:
直接跑run_mpi.sh✅(目录:/home/gaoxiangxu/Server/S752/D3PocketsMD/KRAS/charmm-gui-8547207546/gromacs)
平衡:./equil.sh❌ 不知道为什么蛋白有形变
最终结构
KRAS/
├── equ/ ← 统一预平衡 (NP=16)
├── run1/ ← 生产副本1 (gen-seed=10101, NP=10)
├── run2/ ← 生产副本2 (gen-seed=20202, NP=10)
└── run3/ ← 生产副本3 (gen-seed=30303, NP=10)
运行顺序
1. 先跑统一平衡:
cd /home/gaoxiangxu/Server/S752/D3PocketsMD/KRAS/equ && nohup
./equil.sh > equil.log 2>&1 &
2. 等平衡完成(日志出现 EQUILIBRATION DONE),
再并行启动三个生产:
cd /home/gaoxiangxu/Server/S752/D3PocketsMD/KRAS/run1 &&
nohup ./prod.sh > prod.log 2>&1 &
cd /home/gaoxiangxu/Server/S752/D3PocketsMD/KRAS/run2 &&
nohup ./prod.sh > prod.log 2>&1 &
cd /home/gaoxiangxu/Server/S752/D3PocketsMD/KRAS/run3 &&
nohup ./prod.sh > prod.log 2>&1 &
- 三个副本都从 equ/step6.6 同一构象出发,但各自用 gen-vel +
不同 gen-seed 重新生成速度 → 轨迹确定分叉,符合你的要求
- 生产 5 段 × 100 ns = 500 ns/副本,每段 step7_N.tpr/.cpt
自动延续,可随时断点重启
- 每副本轨迹 ~5 GB,总 ~15 GB(磁盘 199T 充足)
-------------
先用7F0W,先进行常规操作
加膜,试一下charmm-gui的HMMM builder
/注意前面选check pka,后面HIS能正确质子化
add lipid-tail : CYSF PROB 185 CYS
orientation Options
选Align a Vector(Two atoms) Along Z
Pick Two Residues by clicking them from Residue Lists below:
选- #1: PROA / GLY / 60
- #2: PROB / CYS / 40
Translate along Z 填35
加膜,参考文献:Oncogenic K-Ras Binds to an Anionic Membrane in Two Distinct Orientations: A Molecular Dynamics Analysis(https://doi.org/10.1016/j.bpj.2016.01.019)
POPC:POPS = 77:23
Calculated Number of Lipids:
| Lipid Type | Upperleaflet Number | Lowerleaflet Number |
| POPC | 154 | 154 |
| POPS | 46 | 46 |
Calculated XY System Size:
| Upperleaflet | Lowerleaflet | |
| Protein Area | 175.927957 | 71.0376375 |
| Lipid Area | 14626.26 | 14626.26 |
| # of Lipids | 200 | 200 |
| Total Area | 14802.187957 | 14697.2976375 |
| Protein X Extent | 32.57 | |
| Protein Y Extent | 28.02 | |
| Average Area | 14749.74 | |
| A | 121.45 | |
| B | 121.45 |
离子用NaCl
Hydrogen mass repartitioning
NPT ensemble
310.15
--------
已完成 (clean PDB: 7F0W_clean.pdb):
- ✅ 移除 126 个结晶水
- ✅ 保留 altLoc A (occupancy 0.66,舍弃 B 0.34)
altLoc A是:晶体结构中某些残基存在两套不同的坐标,表示该区域有两种可能的构象。
在 7F0W 中,有 3 个残基有 altLoc:
┌─────────────────────┬─────────────────────────────────┬────────────────────────────────┐
│残基 │altLoc A (occ=0.66) │altLoc B (occ=0.34) │
├─────────────────────┼─────────────────────────────────┼────────────────────────────────┤
│SER 17 │首选构象 (66%) │次选构象 (34%) │
├─────────────────────┼─────────────────────────────────┼────────────────────────────────┤
│MET 111 │首选构象 (66%) │次选构象 (34%) │
├─────────────────────┼─────────────────────────────────┼────────────────────────────────┤
│VAL 112 │仅有 H 原子有 altLoc │ │
└─────────────────────┴─────────────────────────────────┴────────────────────────────────┘
MD 模拟需要每个原子只有一套坐标,所以只能选一个。我保留了 occupancy 更高 的 A 构象。
- ✅ 保留 GDP + Mg²⁺
发现的问题——有 8 个残基侧链原子缺失:
┌───────────────────────┬──────────────────────────────────────┬─────────────────────────┐
│残基 │缺失原子 │区域 │
├───────────────────────┼──────────────────────────────────────┼─────────────────────────┤
│THR 2 │OG1, CG2 │N-terminus │
├───────────────────────┼──────────────────────────────────────┼─────────────────────────┤
│GLU 31 │CD, OE1, OE2 │Switch I │
├───────────────────────┼──────────────────────────────────────┼─────────────────────────┤
│GLU 37 │CG, CD, OE1, OE2 (全缺) │Switch I │
├───────────────────────┼──────────────────────────────────────┼─────────────────────────┤
│ASP 38 │CG, OD1, OD2 (全缺) │Switch I │
├───────────────────────┼──────────────────────────────────────┼─────────────────────────┤
│ARG 41 │NE, CZ, NH1, NH2 (全缺) │Switch I │
├───────────────────────┼──────────────────────────────────────┼─────────────────────────┤
│GLN 61 │CG, CD, OE1, NE2 (全缺) │Switch II │
├───────────────────────┼──────────────────────────────────────┼─────────────────────────┤
│GLU 107 │CG, CD, OE1, OE2 (全缺) │ │
├───────────────────────┼──────────────────────────────────────┼─────────────────────────┤
│LYS 165 │CD, CE, NZ │C-terminus │
└───────────────────────┴──────────────────────────────────────┴─────────────────────────┘
还要建模全长 1-188,包括:
- N 端 M1
- C 端 HVR (169-188)
然后法尼基化 Cys186 → CHARMM-GUI 加膜。
法尼基化:① 上传 KRAS_G12D_GDP_full.pdb 到 CHARMM-GUI PDB Reader &
Manipulator
│
② 蛋白定向 (orientation) —— 先把 KRAS 放对膜法线方向
│
③ "Add Lipid-tail" → Cys185 → CYSF (法尼基化)
│
④ 提交到 Membrane Builder
- 选膜组分 (POPC / POPC+POPS / 含PIP2...)
- GDP/Mg²⁺ 作为配体由 CHARMM-GUI 参数化
- 溶剂 + 离子
- 输出 GROMACS 输入文件
│
⑤ GROMACS 跑 MD (/usr/local/gromacs 已装)
┌────────┬────┬──────────────────────────────────────────────┐
│步骤 │状态│说明 │
├────────┼────┼──────────────────────────────────────────────┤
│结构检查│✅ │7F0W: G12D突变、残基2-168、8个残基缺侧链、缺N/│
│ │ │C端 │
├────────┼────┼──────────────────────────────────────────────┤
│预处理 │✅ │去126个水、altLoc选A │
├────────┼────┼──────────────────────────────────────────────┤
│回突变 │✅ │D12→G12 (野生型) │
├────────┼────┼──────────────────────────────────────────────┤
│补侧链 │✅ │complete_pdb 补全8个残基缺失原子 │
├────────┼────┼──────────────────────────────────────────────┤
│全长建模│✅ │Modeller 建模 1-188:加M1 + C端HVR ( │
│ │ │MSKDGKKKKKKSKTKCVIM) │
├────────┼────┼──────────────────────────────────────────────┤
│配体合并│✅ │GDP + Mg²⁺ 放回 │
├────────┼────┼──────────────────────────────────────────────┤
│模型评估│✅ │最佳模型 DOPE = -15336.41 │
└────────┴────┴──────────────────────────────────────────────┘
最终产物
KRAS_WT_GDP_full.pdb:野生型 KRAS-4B 全长 (1-188) + GDP + Mg²⁺
- Cys185 为法尼基化位点 (CVIM box)
- 可直接用于 CHARMM-GUI
2026-7-30:
准备KRAS体系:
工作目录:/home/gaoxiangxu/Server/S752/D3PocketsMD/KRAS
KRAS,uniprotid=P01116,527 Structures,2025-2026:168个结构,然而KRas4B才是癌症中最主要的蛋白(https://doi.org/10.3389/fcell.2022.1033348)
突变后果:最常见的突变(如G12、G13、Q61位点)会破坏KRAS的GTP酶活性,使其无法将GTP水解为GDP。这导致KRAS持续锁定在“开”的激活状态,不断向下游传递生长信号,驱动细胞恶性增殖。
KRAS G12C抑制剂:Sotorasib (AMG510) 和 Adagrasib (MRTX849) 等药物获批用于治疗KRAS G12C突变的非小细胞肺癌
| inactive=常态 | 4OBE,4TQA,7F0W, |
| active | 6GJ7,5USJ,6W4E |
| inhibit | 7ACQ,6OIM,9U50, |
/7F0W,6GJ7,6OIM都是亚基,不要
/4TQA,4LDJ存疑,可能不是KRAS4B
状态依赖性:在失活(与GDP结合)状态下,KRAS主要以单体形式存在;而在激活(与GTP结合)状态下,它更倾向于形成二聚体(https://doi.org/10.1073/pnas.2405986121)
有已有的模拟数据:LLNL (Lawrence Livermore National Laboratory) 数据(https://bbs.llnl.gov/data/kras4b-simulation-data
KRAS比较特殊:法尼基插入膜、赖氨酸与膜表面静电吸引,这些都需要在长时间的分子动力学模拟中自发发生
2026-6-21:
工作目录:/home/gaoxiangxu/D3Pockets/testsystem/beta2AR/inactive/charmm-gui-8107472657/gromacs_plus
bash run.sh
inactive:计算完成✅
2026-7-2:
开始inactive的平行试验:
完成active的平行试验:
1./home/gaoxiangxu/D3Pockets/testsystem/beta2AR/active/charmm-gui-8105923869/gromacs
2./home/gaoxiangxu/D3Pockets/testsystem/beta2AR/active/charmm-gui-8105923869/gromacs_plus
3./home/gaoxiangxu/D3Pockets/testsystem/beta2AR/active/charmm-gui-8105923869/gromacs_plusplus
2026-6-21:
增加平行试验:
active:
工作目录:/home/gaoxiangxu/D3Pockets/testsystem/beta2AR/active/charmm-gui-8105923869/gromacs_plus
?随机种子是设置step7_production.mdp中的gen-seed=...
bash ./run.sh
2026-6-20:
工作目录:~/D3Pockets/testsystem/beta2AR/
inactive/charmm-gui-8107472657/gromacs
出现错误了,重新运行
bash ./run_continue.sh
2026-6-16:
active计算完成✅
提交inactive的计算:
工作目录:/home/gaoxiangxu/D3Pockets/testsystem/beta2AR/inactive/charmm-gui-8107472657/gromacs
bash run.sh
2026-6-10:
重新跑,工作目录:/home/gaoxiangxu/D3Pockets/testsystem/beta2AR
inactive :2RH1
2)加膜
POPC:POPE:CHOL ≈ 42:34:24(≈ 2:1.5:1)
Different conformational responses of the β2-adrenergic receptor-Gs complex upon binding of the partial agonist salbutamol or the full agonist isoprenaline
Membrane cholesterol access into a G-protein-coupled receptor
Calculated Number of Lipids:
| Lipid Type | Upperleaflet Number | Lowerleaflet Number |
| Cholesterol | 96 | 96 |
| POPC | 168 | 168 |
| POPE | 136 | 136 |
Calculated XY System Size:
| Upperleaflet | Lowerleaflet | |
| Protein Area | 1261.20268 | 1279.02543 |
| Lipid Area | 23311.2 | 23311.2 |
| # of Lipids | 400 | 400 |
| Total Area | 24572.40268 | 24590.22543 |
| Protein X Extent | 25.23 | |
| Protein Y Extent | 22.71 | |
| Average Area | 24581.31 | |
| A | 156.78 | |
| B | 156.78 |
过程同active
1)体系准备
grep HETATM complex.pdb > ligand.pdb
obabel ligand.pdb -O ligand.sdf -p 7.4 -c
/果然用Modeller建模ICL3部分肯定是不行的,还是得SWISSMODEL
序列:EVWVVGMGIVMSLIVLAIVFGNVLVITAIAKFERLQTVTNYFITSLACADLVMGLAV
VPFGAAHILMKMWTFGNFWCEFWTSIDVLCVTASIETLCVIAVDRYFAITSPFKYQS
LLTKNKARVIILMVWIVSGLTSFLPIQMHWYRATHQEAINCYANETCCDFFTNQAYA
IASSIVSFYVPLVIMVFVYSRVFQEAKRQLQKIDKSEGRFHVQNLSQVEQDGRTGHG
LRRSSKFCLKEHKALKTLGIIMGTFTLCWLPFFIVNIVHVIQDNLIRKEVYILLNWI
GYVNSGFNPLIYCRSPDFRIAFQELLC /理论上和active的序列完全一样
全部完成。Model 目录最终文件:
┌─────────────────────────┬──────────────────────────────────┐
│文件 │说明 │
├─────────────────────────┼──────────────────────────────────┤
│beta2AR_WT_30-341_model. │最终模型,P07550 编号 30-341,312 │
│pdb │残基 │
├─────────────────────────┼──────────────────────────────────┤
│beta2AR_WT_30-341_best. │同一模型,Modeller 内部编号 1-312 │
│pdb │ │
├─────────────────────────┼──────────────────────────────────┤
│template.pdb │处理后的模板 (去 T4L + E187N 回突)│
├─────────────────────────┼──────────────────────────────────┤
│target.fasta │目标 WT 序列 │
├─────────────────────────┼──────────────────────────────────┤
│align.ali │比对文件 │
├─────────────────────────┼──────────────────────────────────┤
│model.py │Modeller 建模脚本 │
└─────────────────────────┴──────────────────────────────────┘
已完成的处理:
1. 去 T4L — 移除 T4 溶菌酶,保留纯 beta2AR 受体
2. 补 ICL3 — 使用 Modeller LoopModel 重新构建了天然 ICL3 (
Gln231-Ser262, 32 残基)
3. 回突变 E187N — Glu187 → Asn187 (PDB 编号 187 已确认改为
ASN)
4. 保留 WT 序列 — 全长 30-341,无工程突变
active:7DH1
4)提交生产:
目录:/home/gaoxiangxu/D3Pockets/testsystem/beta2AR/active/charmm-gui-8105923869
bash ./run.sh (随机种子-1)
75.5:/home/dddc/gxxu/beta2AR/charmm-gui-8105923869/gromacs
bash ./run_mpi.sh (随机种子-121
3)用charmm-gui进行加膜✅
POPC:POPE:CHOL ≈ 42:34:24(≈ 2:1.5:1)
Calculated Number of Lipids:
| Lipid Type | Upperleaflet Number | Lowerleaflet Number |
| Cholesterol | 96 | 96 |
| POPC | 168 | 168 |
| POPE | 136 | 136 |
Calculated XY System Size:
| Upperleaflet | Lowerleaflet | |
| Protein Area | 1258.2825 | 1262.08995 |
| Lipid Area | 23311.2 | 23311.2 |
| # of Lipids | 400 | 400 |
| Total Area | 24569.4825 | 24573.28995 |
| Protein X Extent | 22.60 | |
| Protein Y Extent | 26.63 | |
| Average Area | 24571.39 | |
| A | 156.75 | |
| B | 156.75 |
二硫键:
│二硫键 │模型编号 │全长编号 │SG距
├───────────────────┼─────────────┼─────────────┼───────────
│TM3-ECL2 (保守) │C77-C162 │C106-C191 │2.02 Å ✓
├───────────────────┼─────────────┼─────────────┼───────────
│ECL2 内 │C155-C161 │C184-C190 │2.03 Å ✓
提取小分子然后转换:
grep HETATM complex.pdb > ligand.pdb
obabel ligand.pdb -O ligand.sdf -p 7.4 -c
2)形成复合物,将配体和蛋白通过pymol形成complex.pdb
目录:SWISS_MODEL/model_01.pdb
核心序列:EVWVVGMGIV MSLIVLAIVF GNVLVITAIA KFERLQTVTN YFITSLACAD
LVMGLAVVPF GAAHILMKMW TFGNFWCEFW TSIDVLCVTA SIETLCVIAV
DRYFAITSPF KYQSLLTKNK ARVIILMVWI VSGLTSFLPI QMHWYRATHQ
EAINCYANET CCDFFTNQAY AIASSIVSFY VPLVIMVFVY SRVFQEAKRQ
LQKIDKSEGR FHVQNLSQVE QDGRTGHGLR RSSKFCLKEH KALKTLGIIM
GTFTLCWLPF FIVNIVHVIQ DNLIRKEVYI LLNWIGYVNS GFNPLIYCRS
PDFRIAFQEL LC
Modeller不太行,还是Swissmodel进行建模
1)补链(30-341,非全长蛋白,7TM+ICL,N端(1-29)或者>341就算了),回突变,去冗余/注意用OPM库里面的7dhi.pdb
好的,Modeller 建模任务完成。当前目录 Modeller/ 中产生的内容:
┌─────────────────────────────────┬──────────────────────────┐
│文件 │说明 │
├─────────────────────────────────┼──────────────────────────┤
│beta2AR_wt_model.pdb │最终模型 (最佳输出) │
├─────────────────────────────────┼──────────────────────────┤
│target.B9999000{1-5}.pdb │5个模型 │
├─────────────────────────────────┼──────────────────────────┤
│7DHI_chainR.pdb │原始提取的模板 │
├─────────────────────────────────┼──────────────────────────┤
│beta2AR_alignment.ali │比对文件 │
├─────────────────────────────────┼──────────────────────────┤
│run_modeller.py │运行脚本 │
├─────────────────────────────────┼──────────────────────────┤
│其他 .V9999* .ini .rsr 等 │Modeller中间文件 │
└─────────────────────────────────┴──────────────────────────┘
完成的工作:
- 去除了 Gsα(A)、Gβ(B)、Gγ(G)、Nb35(N) 四条链
- 9个位点回突变到野生型
- ICL3 (243-264) 完整建模
- C106-C191 二硫键保留
最佳模型: target.B99990004.pdb (molpdf=1829.78)
已复制为 beta2AR_wt_model.pdb
┌──────────────────────────────────────────────────────────────────────────────────────────────────────────────────────────┬─────────────────
│检查项 │状态
├──────────────────────────────────────────────────────────────────────────────────────────────────────────────────────────┼─────────────────
│总残基数 (30-341) │312 ✓
├──────────────────────────────────────────────────────────────────────────────────────────────────────────────────────────┼─────────────────
│ICL3 (243-264) 补全 │22个残基 ✓
├──────────────────────────────────────────────────────────────────────────────────────────────────────────────────────────┼─────────────────
│V77C (C77→C106二硫键) │✓
├──────────────────────────────────────────────────────────────────────────────────────────────────────────────────────────┼─────────────────
│T96M │✓
├──────────────────────────────────────────────────────────────────────────────────────────────────────────────────────────┼─────────────────
│T98M │✓
├──────────────────────────────────────────────────────────────────────────────────────────────────────────────────────────┼─────────────────
│W122E │✓
├──────────────────────────────────────────────────────────────────────────────────────────────────────────────────────────┼─────────────────
│V125C │✓
├──────────────────────────────────────────────────────────────────────────────────────────────────────────────────────────┼─────────────────
│E187N │✓
├──────────────────────────────────────────────────────────────────────────────────────────────────────────────────────────┼─────────────────
│A265C │✓
├──────────────────────────────────────────────────────────────────────────────────────────────────────────────────────────┼─────────────────
│A285C │✓
├──────────────────────────────────────────────────────────────────────────────────────────────────────────────────────────┼─────────────────
│S327C │✓
├──────────────────────────────────────────────────────────────────────────────────────────────────────────────────────────┼─────────────────
│二硫键 C106-C191 │自动识别 ✓
└──────────────────────────────────────────────────────────────────────────────────────────────────────────────────────────┴─────────────────
│ 注意:Modeller 输出使用了内部编号 1-312 (对应 WT 30-341),链 ID 为 A。残留的 N 端 1-29 未建模。C106-C191 保守二硫键已正确形成。
2026-6-9:
再重新跑,原来Salbutamol(PDB ID: 7DHI/=)和Carazolol(PDB ID: 2RH1,5JQH,5X7D(✅))有共晶:
重新跑,工作目录:/home/gaoxiangxu/D3Pockets/testsystem/beta2AR
./active,对比了一下好几个结晶:
敲定模拟方案,用7DH1
1)补链,好像不用补6KR8包含的全部七次跨膜区30-341✅
去掉多余的东西
重新跑一下,发现缺失没有补链,用2ydv体系
工作目录:/home/gaoxiangxu/D3Pockets/testsystem/beta2Ar/active
环境:DockMD(安装Modeller:conda install -c salilab modeller
缺失:REMARK 465 MISSING RESIDUES
REMARK 465 MET A 1
REMARK 465 PRO A 2
REMARK 465 PRO A 215
REMARK 465 LEU A 216
REMARK 465 PRO A 217
REMARK 465 GLY A 218
REMARK 465 GLU A 219
REMARK 465 ARG A 220
REMARK 465 ALA A 221
REMARK 465 ARG A 222
补全,用modeller
目录:./modeller
conda run -n DockMD python modeller/fill_2ydv.py✅
/注意这里用的2ydv.pdb
Best model: 2ydv_filled.B99990003.pdb with DOPE score = -705.69
cp modeller/2ydv_filled.B99990003.pdb ./2YDV_modelled.pdb/直接利用的
对接产生complex.pdb✅
提取小分子然后转换:
grep HETATM complex.pdb > ligand.pdb
obabel ligand.pdb -O ligand.sdf -p 7.4 -c
1)二硫键:在 PDB Reader 步骤 → Disulfide Bonds 标签 → 将 71-159、74-
146、77-166、259-262 加入列表
2)charmm-gui加膜,膜比例:方案 3(推荐):
Z based on → Water thickness,设为 17.5 Å(或 20 Å,这是
GPCR 模拟标准,保证水层足够)
POPC:POPE:CHOL ≈ 42:34:24(≈ 2:1.5:1)
Calculated Number of Lipids:
| Lipid Type | Upperleaflet Number | Lowerleaflet Number |
| Cholesterol | 96 | 96 |
| POPC | 168 | 168 |
| POPE | 136 | 136 |
Calculated XY System Size:
| Upperleaflet | Lowerleaflet | |
| Protein Area | 1047.56702 | 1682.0875 |
| Lipid Area | 23311.2 | 23311.2 |
| # of Lipids | 400 | 400 |
| Total Area | 24358.76702 | 24993.2875 |
| Protein X Extent | 50.12 | |
| Protein Y Extent | 22.31 | |
| Average Area | 24676.03 | |
| A | 157.09 | |
| B | 157.09 |
- 直接模仿突触膜脂质比例,A2AR 的天然环境(同文献 System III)
- 胆固醇可进入 TM5-6 间的正构结合口袋,影响配体结合(Nature Comms 2017, DOI: 10.1038/ncomms14505)
- 胆固醇特异性结合 TM1-2 缝隙,稳定特定配体姿态
2026-6-1:
提交apo的计算:
工作路径:/home/gaoxiangxu/D3Pockets/testsystem/beta2Ar/pure/charmm-gui-7986023447/gromacs
bash run.sh
开始处理1us的复合物体系:
工作目录:/home/gaoxiangxu/D3Pockets/testsystem/beta2Ar/complex
环境:DockMD
bash process_traj.sh
绘制一下rmsd曲线
已生成 rmsd.png(72 KB)。脚本 plot_rmsd.py 内容很简单:
- 用 numpy.loadtxt 读取 rmsd.dat,跳过表头
- 以 Frame 为横轴,RMSD 为纵轴,蓝色细线绘制曲线
- 保存为 rmsd.png,150 dpi
直接 python plot_rmsd.py 即可运行。如果需要调整颜色、线宽、
dpi 等随时说。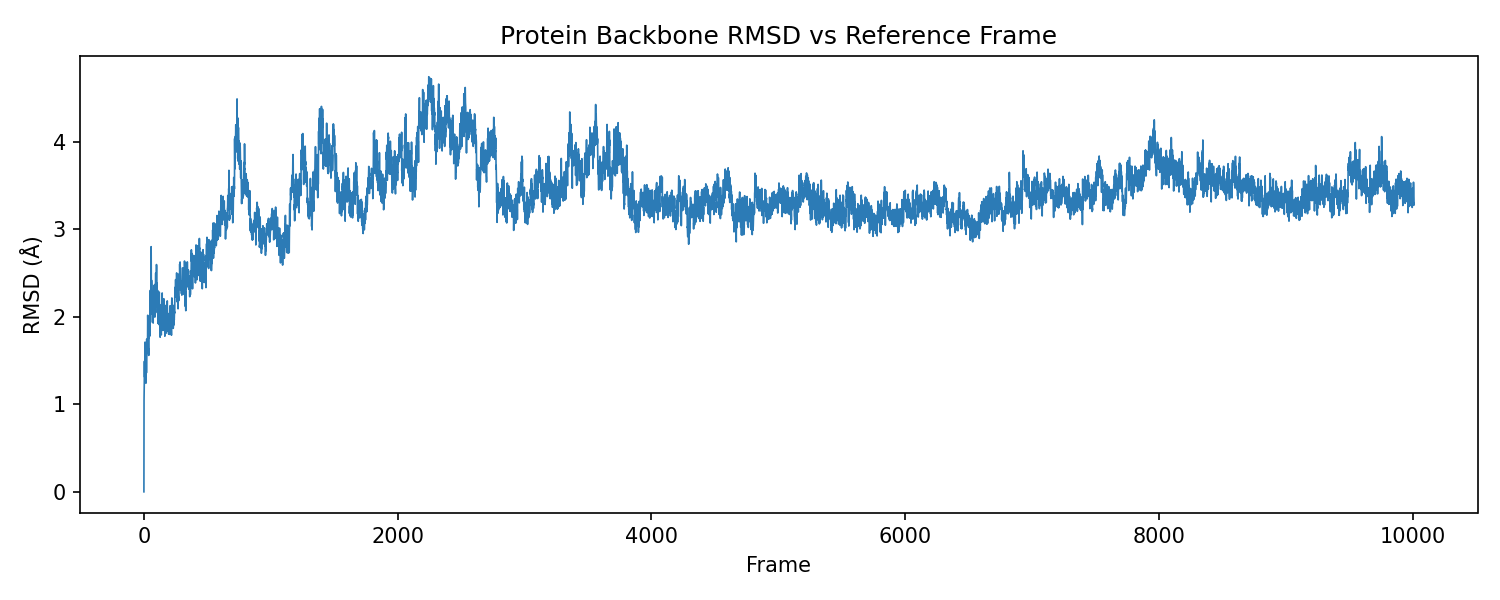
工作目录: /home/gaoxiangxu/D3Pockets/testsystem/beta2Ar/redocking/
charmm-gui-7975897660/gromacs
Step7 产出阶段 (×10 副本)
┌─────────────────────────────────┬─────────────────────────┐
│参数 │数值 │
├─────────────────────────────────┼─────────────────────────┤
│dt │0.004 ps │
├─────────────────────────────────┼─────────────────────────┤
│nsteps │25,000,000 │
├─────────────────────────────────┼─────────────────────────┤
│每副本模拟时间 │100 ns │
├─────────────────────────────────┼─────────────────────────┤
│nstxout-compressed │25,000 │
├─────────────────────────────────┼─────────────────────────┤
│每副本帧数 │1,001 │
├─────────────────────────────────┼─────────────────────────┤
│10副本 × 帧数 │10,010 │
├─────────────────────────────────┼─────────────────────────┤
│10副本 × 时间 │1,000 ns │
└─────────────────────────────────┴─────────────────────────┘
合并轨迹:
bash merge_traj.sh
:-) GROMACS - gmx trjcat, 2026.1 (-:
Executable: /usr/local/gromacs/bin/gmx
Data prefix: /usr/local/gromacs
Working dir: /home/gaoxiangxu/D3Pockets/testsystem/beta2Ar/redocking/charmm-gui-7975897660/gromacs
Command line:
gmx trjcat -f step7_1.xtc step7_2.xtc step7_3.xtc step7_4.xtc step7_5.xtc step7_6.xtc step7_7.xtc step7_8.xtc step7_9.xtc step7_10.xtc -o 1us_traj.xtc
2026-5-27:
进行空蛋白的模拟
工作目录:/home/gaoxiangxu/D3Pockets/testsystem/beta2Ar/pure
直接Charmm-GUI处理加膜✅
-O charmm-gui-7986023447
2026-5-26:
工作目录:/home/gaoxiangxu/D3Pockets/testsystem/beta2Ar
docking:目录./docking/ ✅
重新用2ydv.pdb跑一下,2YDO_Sal_Complex_aligned.pdb上传上去了就是过不去。不管咋说用2YDO_Sal_complex.pdb跑出来是不是没有在膜里
redocking:目录./redocking
用 2ydv.pdb
对接完成✅
-O 2YDO_Sal_Complex.pdb
提取配体:
grep HETATM 2YDO_Sal_Complex.pdb > Ligand_Sal.pdb
obabel Ligand_Sal.pdb -O ligand.sdf -p 7.4 -c
1 molecule converted
加膜✅
-O charmm-gui-7975897660
工作目录: /home/gaoxiangxu/D3Pockets/testsystem/beta2Ar/redocking/
charmm-gui-7975897660/gromacs
运行最小化能量、预平衡和生产
bash ./run.sh
✅
/输出力的功能:
│参数 │值 │输出内容
├─────────────────────────┼────────────┼────────────────────
│nstxout-compressed │25000 │位置 (.xtc) ✅
├─────────────────────────┼────────────┼────────────────────
│nstvout │0 │速度 ❌
├─────────────────────────┼────────────┼────────────────────
│nstfout │0 │力 ❌
docking:目录./docking/ ✅
-O 产生的复合物:2YDO_Sal_complex.pdb
提取配体构象:
grep HETATM 2YDO_Sal_complex.pdb > Ligand_Sal.pdb ✅
修复配体构象:obabel Ligand_Sal.pdb -O ligand.sdf -p 7.4 -c ✅
Charmm-GUI加膜 ✅
-Ocharmm-gui-7975816363
果然不对❌
/对齐后的
load 2YDO_Sal_complex.pdb, comp
load 2ydv.pdb, ref
align comp, ref
save 2YDO_Sal_Complex_aligned.pdb, comp
-O 2YDO_Sal_Complex_aligned.pdb
提取配体构象
grep HETATM 2YDO_Sal_Complex_aligned.pdb > Ligand_Sal_aligned.pdb
obabel Ligand_Sal_aligned.pdb -O ligand_aligned.sdf -p 7.4 -c
走不通
2026-5-25:
工作目录:/home/gaoxiangxu/D3Pockets/testsystem/beta2Ar
docking:目录./docking/ ✅
-O 产生的复合物:2YDO_Sal_complex.pdb
提取配体构象:Ligand_Sal.sdf ✅
修复配体构象:obabel Ligand_Sal.sdf -O ligand.sdf -p 7.4 --correct -c ✅
Charmm-GUI加膜
------------------------------------完整的走一遍
工作路径:/home/gaoxiangxu/D3Pockets/testsystem/MDPath_test_cases/beta2_capable(承接的是rebeta2_extend中的东西,应该)
没在跨膜区域❌ 应该是因为没有和OPM中的蛋白对齐
然后跑一下最小化,预平衡和生产模拟
用AI修复后的文件就可以了,修复后的文件:
/home/gaoxiangxu/D3Pockets/testsystem/MDPath_test_cases/rebeta2_extend/charmm-gui-7966977664/gromacs/docking/ligand_fixed_centered.sdf
核心问题就两点:
1. ligand.sdf (对接后的配体)本身格式有误:N 形式电荷 +3(应为 +1)、芳香键用 type 4(应转为单/双键)、
坐标在蛋白帧中未居中 → 修复得到 ligand_fixed_centered.sdf
2. 不要用 68h.sdf:它是 不同的配体分子(共晶配体),与 complex.pdb
中的对接配体原子顺序不匹配。正确做法是 complex.pdb + ligand_fixed_centered.sdf
配对上传,两者是同一分子。
通用方法:obabel ligand.sdf -O ligand_ready.sdf -p 7 --correct -c(一会测试下)
重新进行模拟
工作路径:/home/gaoxiangxu/D3Pockets/testsystem/MDPath_test_cases/rebeta2_extend
从Charmm-GUI上构建膜蛋白体系,结果charmm-gui-7966977664
工作目录切换到:/home/gaoxiangxu/D3Pockets/testsystem/MDPath_test_cases/rebeta2_extend/charmm-gui-7966977664/gromacs
加配体
docking目录中,提取膜蛋白中的蛋白:prot.pdb,配体分子68h.sdf
进行对接:蛋白准备✅ 配体准备✅ 口袋✅ grid✅ docking ✅
提取配体:ligand.pdb
产生配体参数:
antechamber -i ligand.pdb -fi pdb -o ligand_ac.mol2 -fo mol2 -c bcc -s 2 -at gaff2 -nc 1 -dr no
parmchk2 -i ligand_ac.mol2 -f mol2 -o ligand.frcmod
obabel ligand_ac.mol2 -O ligand_clean.mol2 -d// 问题很大配体这部分,我不知道哪的问题,感觉是antechamber的问题
acpype -i ligand_ac.mol2 -a gaff2 -n 1/
合并复合物:
pymol合并了ligand_clean_GMX.gro 和step5_input.pdb
gmx editconf -f ligand_clean_GMX.gro -o ligand_clean_GMX.pdb
gmx editconf -f complex.pdb -o complex.gro
修改topol.top
; Include forcefield parameters
#include "toppar/forcefield.itp"
#include "toppar/ligand_clean_GMX.itp" /新增,顺序很重要
#include "toppar/PROA.itp"
#include "toppar/CHL1.itp"
#include "toppar/POPC.itp"
#include "toppar/TIP3.itp"
[ system ]
; Name
Title
[ molecules ]
; Compound #mols
PROA 1
CHL1 112
POPC 560
TIP3 61018
ligand_clean 1 /增加
能量最小化:
gmx grompp -f step6.0_minimization.mdp -c complex.gro -p topol.top -o em.tpr -r complex.gro
加入配体后不能维持电中性
果然目前最好的策略是是通过charmm-GUI中从复合物中完整的到溶剂化/离子化的盒子。
2026-5-23:
/ acpype需要openbabel,和pip install acpype
下一步:转换到gromacs
- acpype -p complex.prmtop -x complex.inpcrd
生成complex.amb2gmx路径,包括:
acpype.log complex_GMX.top md.mdp rungmx.sh
complex_GMX.gro em.mdp posre_complex.itp
----gromacs流:
antechamber -i ligand_raw.pdb -fi pdb -o ligand_ac.mol2 -fo mol2 -c bcc -s 2 -at gaff2 -nc 1 -dr no
parmchk2 -i ligand_ac.mol2 -f mol2 -o ligand.frcmod
- obabel ligand_ac.mol2 -O ligand_clean.mol2 -d// 问题很大配体这部分,我不知道哪的问题,感觉是antechamber的问题
acpype -i ligand_clean.mol2 -a gaff2 -n 1
ligand_clean.acpype生成
产生复合体:
- gmx editconf -f 2YDO_processed.gro -o protein.pdb
- gmx editconf -f ligand_clean_GMX.gro -o ligand.pdb
- cat protein.pdb ligand.pdb > complex.pdb
- 删除掉配体文件开头的 END 行和任何 ENDMDL 标记,确保原子坐标行是连续完整的
- gmx editconf -f complex.pdb -o complex.gro
gmx check -f complex.gro
Checking file complex.gro
Reading frames from gro file 'Displayed atoms', 5083 atoms.
Reading frame 0 time 0.000
# Atoms 5083
Precision 0.001 (nm)
Last frame 0 time 0.000
Item #frames Timestep (ps)
Step 0
Time 0
Lambda 0
Coords 1
Velocities 0
Forces 0
Box 1
GROMACS reminds you: "People disagree with me. I just ignore them." (Linus Torvalds on the use of C++ in the kernel)
修改topol.gro
- // 【关键插入点】—— 在这里 #include 配体的拓扑文件#include "ligand_clean_GMX.itp"
- [ moleculetype ]; name nrexcl
- LIG 3
然后:gmx editconf -f complex.gro -o newbox.gro -bt dodecahedron -d 1.0
溶剂化:gmx solvate -cp newbox.gro -cs spc216.gro -p topol.top -o solv.gro
往后应该也没问题了,现在就是加膜了
总结下来,对接,蛋白处理,配体处理,配体参数,合并蛋白配体(pdb,然后转为gro),然后后续操作,感觉先对接,后对接应该一样
在 #include "amber99sb.ff/forcefield.itp" 之后添加:
#include "ligand_ac_GMX.itp"
在文件末尾的 [ molecules ] 部分,添加一行:
text
LIG 1
------------------------------------------
这样吧,完全用amber的流:
然后加膜:
/先产生复合物的pdb文件
路径:/home/gaoxiangxu/D3Pockets/testsystem/MDPath_test_cases/beta2_extend/mdpre_amb/complex.amb2gmx
- gmx editconf -f complex_GMX.gro -o complex_for_gui.pdb
需要复合体,OPM的蛋白文件和预平衡的膜文件
蛋白处理:
- pdb4amber -i 2YDOinComplex.pdb -o 2YDO_processed.pdb --nohyd
配体处理:
antechamber -i SalinComplex.pdb -fi pdb -o ligand_ac.mol2 -fo mol2 -c bcc -s 2 -at gaff2 -nc 1
parmchk2 -i ligand_ac.mol2 -f mol2 -o ligand.frcmod /生成参数文件
- antechamber -i ligand_ac.mol2 -fi mol2 -o ligand_H.pdb -fo pdb /生成含氢的pdb
tleap.in{
source leaprc.protein.ff14SB
source leaprc.gaff2
loadAmberParams ligand.frcmod
PROT= loadpdb 2YDO_processed.pdb
LIG = loadmol2 ligand_ac.mol2 # 配体参数
COMP = combine{PROT LIG} # 对齐后的复合物坐标
check COMP
saveamberparm COMP complex.prmtop complex.inpcrd
savepdb COMP complex.pdb
quit
}❎
pymol手动合并:2YDO_Sal.pdb=2YDO_processed.pdb +ligand_H.pdb
注意复合物中的配体标签可能是UNK,改成LIG
sed -i 's/ UNK / LIG /g' 2YDO_Sal.pdb /
手动用pymol合并不行,
需要:
- grep -v " LIG " 2YDO_Sal.pdb > protein_noLig.pdb
- cat protein_noLig.pdb ligand_H.pdb > complex_H.pdb
然后tleap -f {
source leaprc.protein.ff14SB
source leaprc.gaff2
loadAmberParams ligand.frcmod
LIG = loadmol2 ligand_ac.mol2 # 配体参数
COMP = loadpdb complex_H.pdb
check COMP
saveamberparm COMP complex.prmtop complex.inpcrd
savepdb COMP complex.pdb
quit
}
/测试一下是不是可以直接用2YDO_processed.pdb和ligand_H.pdb产生复合体
- cat 2YDO_processed.pdb ligand_H.pdb > complex_H.pdb
tleap.in同上,完全可以!
但是没有配体
--------------
配体处理:
下载膜数据文件:2ydo.pdb
antechamber -i SalinComplex.pdb -fi pdb -o ligand_ac.mol2 -fo mol2 -c bcc -s 2 -at gaff2 -nc 1
/ 沙丁胺醇的净电荷 +1 -nc 1 告诉程序它正在处理一个净电荷为+1的分子
✅
parmchk2 -i ligand_ac.mol2 -f mol2 -o ligand.frcmod ✅
tleap
将蛋白拓扑转换为pdb:
- gmx editconf -f 2YDO_processed.gro -o 2YDO_processed.pdb
/可以确认的是这里的pdb和原始的pdb(对接后的)是不一样的
??所以是先对接还是处理后对接然后 tleap
不管怎样反正有对接后的复合物结构,直接tleap也可以❎
配体没有加氢,会出现错误,所以不能直接用对接后的复合物结构
或者不要gromacs处理后的,直接用原始的复合物结构❎
/注意复合物中的配体标签可能是UNK,改成LIG
sed -i 's/ UNK / LIG /g' 2YDO_Sal_Complex.pdb /这个就无所谓了?
tleap.in{
source leaprc.protein.ff14SB
source leaprc.gaff2
loadAmberParams ligand.frcmod
LIG = loadmol2 ligand_ac.mol2 # 配体参数
COMP = loadpdb complex_ready.pdb # 对齐后的复合物坐标
check COMP
saveamberparm COMP complex.prmtop complex.inpcrd
savepdb COMP complex.pdb
quit
}
2026-5-22:
为了后续体系的测试,需要测试一下共价对接
测试体系:蛋白(2YDO),分子:salbutamol,carazolol
工作目录:/home/gaoxiangxu/D3Pockets/testsystem/MDPath_test_cases/beta2_extend
开始模拟部分:
生成蛋白拓扑
力场选择:AMBER99SB
水模型:TIP3P
gmx pdb2gmx -f 2YDOinComplex.pdb -o 2YDO_processed.gro -ignh -ter✅
/ GROMACS 的标准力场(如 amber99sb-ildn)中,封端残基的标准命名是 NME(N-甲基酰胺),而不是 NMA,一般不封端吧
生成配体拓扑
- antechamber -i SalinComplex.pdb -fi pdb -o ligand_ac.mol2 -fo mol2 -c bcc -s 2 -at gaff2 -nc 1
parmchk2 -i ligand_ac.mol2 -f mol2 -o ligand.frcmod
tleap
共价对接/采用薛定谔/好吧其实不是共价
就是常规的对接
看一下有没有实验验证的口袋,
蛋白预处理的细节:
substrate 删除配体
cap terminal : 对于全长蛋白,保持天然末端(不封端);对于截短体或分离的蛋白结构域,则建议封端
selenium 当然是有硒的时候勾选啦
Fill in missing side chains :对应分子动力学中的补链操作
关于PH值,一般情况下用7.4 +- 0.00,但是我觉得还是应该按照实际的情况来
配体准备就没有没什么了
sitemap 找到bindsite ✅
然后gen grid ✅
然后对接✅
导出配体构象✅ 蛋白构象✅ 复合体构象✅ (pdb格式)